
Penulis: Dr. Nurul Asyikin Nizam Akbar & Dr. Shafini Mohamed Yusoff
Pakar Hematologi dan Pensyarah Perubatan, Jabatan Hematologi,
Pusat Pengajian Perubatan Sains Perubatan, Universiti Sains Malaysia
Apabila Penghasilan Hemoglobin Terganggu
Seseorang boleh kelihatan sihat, aktif bekerja dan tidak pernah memerlukan rawatan, tetapi masih membawa perubahan gen yang berkaitan dengan talasemia. Oleh itu, ketiadaan sejarah penyakit dalam keluarga tidak semestinya bermakna seseorang bukan pembawa. Mengenali talasemia bermula dengan memahami bahawa penampilan luaran tidak menggambarkan keseluruhan maklumat yang tersimpan dalam gen kita. Walaupun talasemia sering dibincangkan ketika pasangan merancang perkahwinan atau menerima keputusan saringan, pengetahuan ini juga penting kepada remaja, ibu bapa dan sesiapa sahaja yang pernah diberitahu mempunyai “darah rendah”. Istilah tersebut kadangkala digunakan untuk merujuk kepada anemia, sedangkan anemia berbeza daripada tekanan darah rendah. Memahami perbezaan ini membantu kita bertanya soalan yang tepat dan mendapatkan nasihat kesihatan yang sesuai.
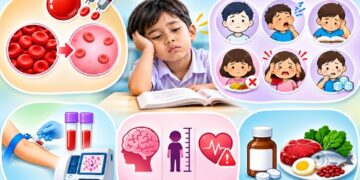
Di dalam sel darah merah terdapat hemoglobin, protein yang membawa oksigen dari paru-paru ke seluruh tubuh bagi memastikan tisu menerima bekalan oksigen yang diperlukan. Talasemia berlaku apabila perubahan gen menyebabkan penghasilan salah satu komponen hemoglobin, iaitu rantai globin, berkurangan atau tiada. Akibatnya, pembentukan sel darah merah terganggu dan sebahagian sel lebih mudah musnah, lalu menyebabkan anemia. Dua kumpulan utamanya ialah alfa talasemia dan beta talasemia, mengikut rantai globin yang terlibat. Tahap penyakit berbeza antara individu; ada yang hanya mengalami anemia ringan, manakala yang lain memerlukan pemindahan darah secara berkala. Kanak-kanak dengan penyakit yang teruk boleh kelihatan pucat, kurang bertenaga atau mengalami pertumbuhan yang terganggu. Oleh itu, jenis dan tahap keterukan talasemia perlu dikenal pasti untuk menentukan keperluan rawatan setiap individu.
Pembawa Boleh Menjalani Kehidupan Biasa
Pembawa beta talasemia lazimnya mempunyai satu salinan gen yang berubah, sementara salinan pasangannya masih berfungsi. Kebanyakan pembawa sihat atau hanya mengalami anemia ringan, dan status ini tidak akan bertukar menjadi beta talasemia major apabila usia meningkat. Namun, perubahan gen tersebut boleh diwariskan kepada anak, menjadikan pengetahuan tentang status pasangan penting ketika merancang keluarga. Jika kedua-dua pasangan ialah pembawa beta talasemia, setiap kehamilan mempunyai kebarangkalian 25% anak mengalami beta talasemia, 50% menjadi pembawa dan 25% tidak mewarisi perubahan gen berkenaan. Kebarangkalian ini dikira semula bagi setiap kehamilan dan tidak bermaksud seorang daripada setiap empat orang anak pasti mengalami penyakit tersebut.
Risiko alfa talasemia pula bergantung pada bilangan dan susunan gen yang terlibat serta memerlukan penilaian tersendiri. Talasemia diwarisi melalui gen dan tidak berjangkit melalui pergaulan, maka maklumat genetik sepatutnya membuka ruang perbincangan tanpa menyalahkan ibu atau bapa. Kaunseling genetik membantu pasangan memahami keputusan ujian, risiko kepada anak dan pilihan yang bersesuaian dengan keadaan serta nilai mereka, supaya keputusan keluarga dibuat berasaskan kefahaman dan sokongan.
Mengapa Ujian Darah Perlu diberi Perhatian Teliti
Saringan talasemia bermula dengan kiraan darah penuh untuk menilai hemoglobin dan saiz sel darah merah. Sel yang kecil tidak semestinya menandakan talasemia kerana kekurangan zat besi juga boleh memberikan gambaran serupa. Pemeriksaan zat besi, analisis hemoglobin atau ujian DNA mungkin diperlukan untuk menentukan puncanya. Pembawa talasemia hanya memerlukan suplemen zat besi jika kekurangan zat besi disahkan.
Di Malaysia, saringan ditawarkan kepada murid Tingkatan Empat melalui program kesihatan sekolah. Keputusan perlu difahami dan disimpan, manakala pembawa disarankan mendapatkan penerangan lanjut serta membincangkan saringan pasangan sebelum kehamilan.
Rawatan Melibatkan Lebih daripada Menambah Darah
Pemindahan darah membantu mengawal anemia, tetapi transfusi berulang boleh menyebabkan pengumpulan zat besi yang menjejaskan jantung dan hati. Ubat kelasi besi membantu mengurangkan lebihan tersebut, manakala pengambilan ubat secara konsisten dan susulan berkala penting untuk memantau kesihatan pesakit. Pesakit yang jarang menerima transfusi juga memerlukan pemantauan kerana pengumpulan zat besi masih boleh berlaku. Sokongan keluarga, sekolah dan tempat kerja membantu pesakit menyesuaikan jadual rawatan dengan kehidupan harian.
Harapan Daripada Kemajuan Sains
Pemindahan sel stem pembentuk darah berpotensi menyembuhkan talasemia bagi pesakit terpilih, bergantung pada kesesuaian penderma, keadaan kesihatan dan risiko prosedur. Terapi penyuntingan gen yang menggunakan sel stem pesakit sendiri turut membuka pilihan baharu dan telah diluluskan di Amerika Syarikat untuk beta talasemia yang bergantung pada transfusi. Namun, rawatan ini memerlukan penilaian pakar, persediaan termasuk kemoterapi dan pemantauan susulan; kelulusan di luar negara juga tidak bermakna ia tersedia secara rutin di Malaysia. Pesakit tidak seharusnya menghentikan transfusi atau ubat tanpa nasihat doktor. Seiring kemajuan sains, pemahaman tentang keputusan saringan, sokongan keluarga dan usaha mengelakkan stigma membantu pesakit membuat keputusan yang bermaklumat serta meneruskan penjagaan mereka.
Rujukan
-
- Taher AT, Musallam KM, Cappellini MD. β-Thalassemias. N Engl J Med. 2021;384(8):727–743. doi: 1056/NEJMra2021838.
- Mensah C, Sheth S. Optimal strategies for carrier screening and prenatal diagnosis of α- and β-thalassemia. Hematology Am Soc Hematol Educ Program. 2021;2021(1):607–613. doi: 1182/hematology.2021000296.
- Musallam KM, Cappellini MD, Porter JB, et al. TIF Guidelines for the Management of Transfusion-Dependent β-Thalassemia. 2025;9(3):e70095. doi: 10.1002/hem3.70095.
- Locatelli F, Lang P, Wall D, et al. Exagamglogene autotemcel for transfusion-dependent β-thalassemia. N Engl J Med. 2024;390(18):1663–1676. doi: 1056/NEJMoa2309673.
- Kementerian Kesihatan Malaysia. Management of thalassaemia. 2nd ed. Putrajaya: Kementerian Kesihatan Malaysia; 2024.
Pernyataan penggunaan AI
Ilustrasi dijana menggunakan teknologi AI OpenAI. Fakta perubatan bersandarkan rujukan yang disenaraikan.
Biodata Penulis
Dr. Nurul Asyikin Nizam Akbar
Bidang kepakaran: Bidang hematopatologi dan perubatan transfusi, merangkumi diagnosis serta interpretasi ujian makmal bagi penyakit darah seperti anemia, talasemia, leukemia dan gangguan pembekuan darah. Aktif dalam bidang pendidikan perubatan, jaminan kualiti makmal hematologi dan penyelidikan berkaitan talasemia.
Dr. Shafini Mohamed Yusoff
Bidang kepakaran: Bidang hematopatologi dan perubatan transfusi dan mempunyai minat pengkhususan kepada ujian flowsitometri untuk pendiagnosan dan pemantauan penyakit hematologi. Aktif dalam pengajaran dan penyelidikan berkaitan penyakit hematologi seperti anemia, talasemia, leukemia serta perubatan transfusi serta terlibat dalam jaminan kualiti makmal hematologi.